 2026, Vol. 25


先天性巨结肠(Hirschsprung's disease, HSCR)是由远端肠道缺乏肠神经嵴细胞(Enteric neural crest cells, ENCCs)所致[1]。研究发现,长链非编码RNA母系表达基因3(Maternally expressed gene3,MEG3)可调控细胞增殖、迁移与凋亡,可能参与HSCR的发生[2],而ENCCs的迁移依赖于上皮间质转化(Epithelial-to-mesenchymal transition,EMT)[3],TGF-β/Rac1/JNK通路与EMT过程密切相关[4],但MEG3是否调控该通路而参与HSCR的发生,目前尚不明确。
资料与方法 一、主要材料与试剂HSCR患儿术后狭窄段与正常吻合段结肠组织各40例(于遵义医科大学附属医院确诊并行根治术);C57小鼠(本校动物中心);SH-SY5Y细胞。MEG3慢病毒,FBS,Anti-E-cadherin、Anti-N-cadherin、Anti-JNK、Anti-Vimentin,Anti-Rac1。本研究经我院伦理会批准。
二、实验方法MEG3模型构建:慢病毒感染SH-SY5Y细胞,分组为:①空白对照组(仅SH-SY5Y); ②MEG3低表达组; ③MEG3高表达组; ④阴性对照组。各组培养于含15%FBS+1%P/S DMEM中。
原代ENCCs提取:无菌操作取出胎鼠结肠,序贯法消化后,接种于ENCC完培中;纯化培养至神经球形成,通过免疫荧光法鉴定。
Westernblot:RIPA法提取蛋白并定量后,经电泳、转膜、封闭、抗体孵育,ECL发光法显现条带,ImageJ对其灰度值进行定量分析。
qRT-PCR:总RNA按试剂盒说明提取,去除DNA并浓度标准化(100 ng/μL)后,进行逆转录(37℃ 15 min, 85℃ 5 s)及后续PCR扩增(95℃ 2 min;40个循环:95℃ 10 s, 60℃ 30 s)。
细胞划痕实验:各组细胞以1×10⁶/mL的密度接种并培养24 h后,用无菌枪头划制单一直线划痕;PBS清洗后更换为无血清培养基,分别于0、6、12、24、48 h观察并拍照。
CCK-8增殖实验:将细胞悬液(1×10⁵/mL)按100 μL/孔接种于96孔板;分别于培养24、48、72、96 h后,更换为含10%CCK-8的培养基,孵育2 h后用酶标仪检测450 nm处吸光度。
Transwell迁移实验:将细胞悬液(2×10⁶/mL)按200 μL/孔接种于Transwell小室上室,下室加入700 μL完培,孵育24 h后,对迁移至膜下表面的细胞进行结晶紫染色并计数。
双荧光素酶实验:构建MEG3过表达及pmirGLO-TGF-β-3′UTR野生型(wt)、突变型
(mut) 载体,将载体感染至293T细胞,检测萤火虫荧光素酶和海肾荧光素酶的活性并分析。
三、统计学处理SPSS 29.0进行统计学分析,来自同一患者的不同肠道部位的配对设计数据,采用配对样本t检验;其他独立样本组间比较,采用独立样本t检验;多组间比较行单因素方差分析,两两比较采用LSD法,P<0.05时为差异具有统计学意义。
结果HSCR患儿病变狭窄段结肠组织中的TGF-β表达水平明显低于正常吻合段(图 1)。

|
图 1 狭窄段和正常吻合段中TGF-β蛋白(A图)及基因(B图)表达情况 Fig.1 Expression of TGF-β protein(Panel A) and gene (Panel B) in the stenotic and the normal anastomotic segment 注 ***:P<0.001 |
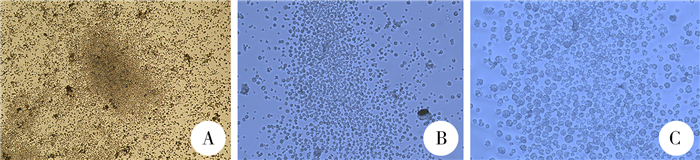
原代ENCCs培养过程中相互聚集成细胞团,随培养时间延长细胞团逐渐增大并延伸轴突,神经球体积逐渐增大,中间区域暗化、折光性减弱(图 2,红色箭头);至第9天,神经球细胞融合成团,折光性增强,并开始向周围发出轴突(图 2,绿色箭头)。周围散在的ENCCs持续向中心迁移汇集成团,且增殖加快,表明ENCCs具有较强迁移能力(图 3)。进一步培养后,成熟神经球延伸出透明轴突,并与周围神经球相互连接,形成网络;轴突上出现小结并再发新突,交织成类似肠神经系统的神经网络结构(图 4),提示该结构由ENCCs经聚集、轴突生长及网络化形成。更换分化培养基24 h后,神经球可进一步分化为多种细胞类型,证明ENCCs具备多向分化潜能(图 5)。

|
图 2 原代ENCCs培养生长状况(标尺: 100 μm) Fig.2 Morphological changes of primary ENCCs (scale bar: 100 μm) 注 A:0天;B:1天;C: 3天;D:5天; E:7天;F:9天 |
|
图 3 A-C图为不同视野下的ENCCs迁移形成的细胞团(标尺: 100 μm) Fig.3 Panels A-C show the cell clusters formed by the migration of under different fields of view.(scale bar: 100 μm) |

|
图 4 成熟神经球形成(A图),并发出神经轴突(B图),形成神经网络(C图)(标尺: 100 μm) Fig.4 Formation of mature neurospheres (Panel A), extension of neurites axons (Panel B), and formation of neural networks (Panel C) (scale bar: 100 μm). |

|
图 5 A-C图为诱导ENCCs分化后,神经球分化为不同类型的细胞(标尺: 100 μm) Fig.5 Panels A-C show that after induced differentiation of ENCCs, neurospheres differentiate into different types of cells (scale bar: 100 μm) |
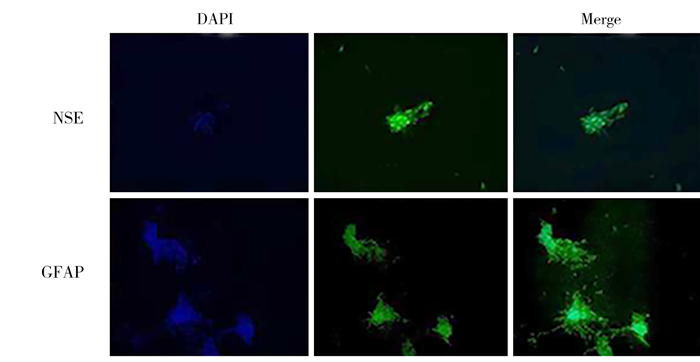
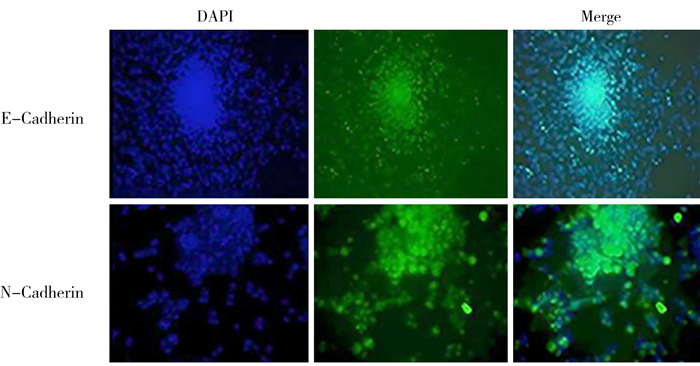
ENCCs免疫荧光鉴定:未分化神经球高表达神经嵴干细胞标志物GFAP及神经元标志物NSE,证明ENCCs成功提取与纯化(图 6);同时表达E-cadherin与N-cadherin,提示其兼具上皮与间质细胞特性(图 7);诱导分化后,ENCCs稳定表达Nestin与NSE,表明神经标志物在分化后得以维持(图 8)。
|
图 6 未分化神经球的NSE及GFAP标志物染色(标尺: 100 μm) Fig.6 Undifferentiated neurospheres immunostained for NSE and GFAP.(scale bar: 100 μm) |
|
图 7 EMT标志物E-cadherin、N-cadherin免疫荧光染色(标尺: 100 μm) Fig.7 Immunofluorescence of E-cadherin and N-cadherin, key markers of EMT(scale bar: 100 μm) |

|
图 8 诱导分化后ENCCs Nestin、NSE标志物染色鉴定(标尺: 100μm) Fig.8 Staining for Nestin and NSE in ENCCs post-differentiation(scale bar: 100μm) |
在TGF-β野生型细胞中过表达MEG3能显著降低293T细胞的双荧光素酶活性(6.11±0.19比4.32±0.13);在TGF-β突变型细胞中,过表达MEG3并未显著降低293T细胞的双荧光素酶活性(6.18±0.32比5.80±0.11);MEG3与TGF-β的预测结合位点见图 9绿色框示意。

|
图 9 双荧光素酶活性(A图)及结合位点(B图) Fig.9 Dual-luciferase activity(Panel A) and binding sites(Panel B) 注 ****:P< 0.0001; ns: 差异无统计学意义 |
MEG3高表达组TGF-β、Rac1、JNK基因表达量均显著高于空白对照组和低表达组(图 10A);TGF-β、JNK蛋白表达量显著高于空白对照组和阴性对照组(图 10B)。表明上调MEG3能激活该通路,由此推测当MEG3下调该通路可能被抑制。

|
图 10 各组中TGF-β、Rac1、JNK基因(A图)及蛋白(B图)表达情况 Fig.10 Expression of TGF-β, Rac1, and JNK genes(Panel A) and proteins(Panel B) in each group 注 *:P<0.05; **:P<0.01; ***:P<0.001 |
MEG3高表达组E-cadherin蛋白表达显著低于空白对照组;而N-cadherin及Vimentin蛋白表达显著高于空白对照组和低表达组(图 11)。表明上调MEG3能促进细胞的EMT过程。

|
图 11 各组中EMT相关蛋白表达情况 Fig.11 Altered expression of EMT-related proteins in different groups |
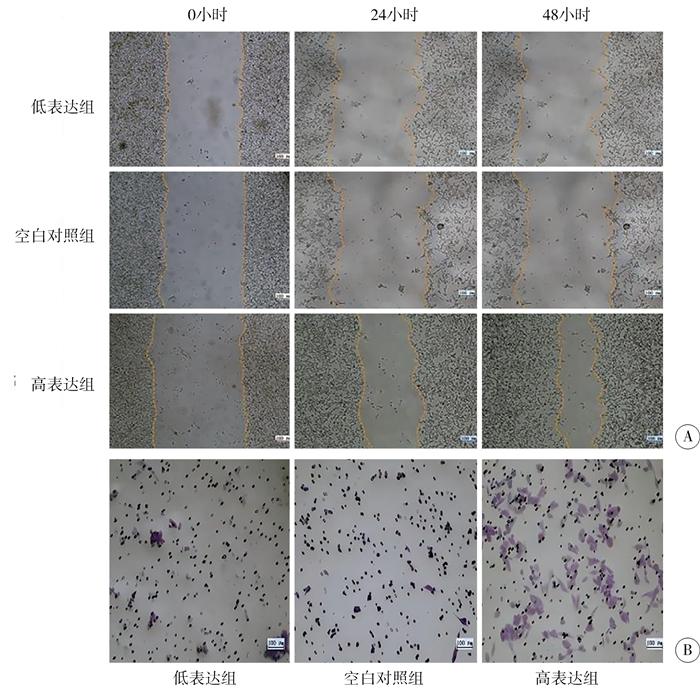
在培养24 h、48 h后,MEG3高表达组细胞迁移面积(图 12A)、迁移数量(图 12B)显著多于低表达组和空白对照组。结果表明,上调MEG3能明显促进细胞的迁移。
|
图 12 A: 划痕实验; B: Transwell实验(标尺: 100 μm) Fig.12 A: Scratch assay; B: Transwell migration assay(scale bar: 100 μm) |
CCK-8增殖试验显示:MEG3高表达组细胞吸光度值显著高于空白对照组及低表达组,而低表达组显著低于空白对照组,且随培养时间延长,各组细胞增殖能力均逐渐增加。表明上调MEG3能促进细胞增殖,反之则会阻碍细胞增殖(图 13)。

|
图 13 CCK-8细胞增殖试验 Fig.13 CCK-8 cell proliferation assay |
HSCR是胚胎期肠神经发育异常导致的小儿常见畸形,手术为主要疗法但并发症多,目前肠道干细胞抑制的研究尚处早期[5]。因此,探究影响ECCCs迁移的关键调控因子具有重要意义。研究发现,HSCR患儿中存在特异性表达的长链非编码RNA(long non-coding RNA,lncRNA),但多数lncRNA及其致病途径尚不明确[6]。本团队前期发现MEG3在HSCR病变肠段中表达下调,并可影响SH-SY5Y细胞的迁移和增殖,但其具体调控机制有待深入研究[7]。
EMT是上皮细胞获得间质表型、增强迁移能力的动态可逆过程,细胞可在EMT与间质上皮转化(Mesenchymalepithelial transition, MET)间相互转换,二者均以E-cadherin、N-cadherin和Vimentin为标志[8]。本研究提取的ENCCs兼具上皮与间质标志,提示ENCCs迁移时呈上皮细胞状态,非迁移时呈间质细胞状态,表明ENCCs在早期肠道的迁移过程中存在EMT过程。SH-SY5Y细胞形态及生理生化功能与神经嵴细胞相似,是目前研究HSCR发病机制及相关生物学功能最常用的细胞模型[9],本研究利用SH-SY5Y细胞模型发现,MEG3高表达可增强细胞迁移与增殖,并上调N-cadherin/Vimentin、下调E-cadherin,表明MEG3可诱导EMT而促进细胞迁移,但其具体调控机制及通路有待进一步研究。
已有研究发现,TGF-β可通过激活Rac1及MAPK信号途径促进细胞侵袭和扩散,维持干细胞特性[10]。并且,MEG3的结合位点富含GA序列,可通过RNA-DNA三链体将MEG3 RNA引导至TGF-β通路靶基因的染色质上,证明TGF-β家族通路基因可作为MEG3的直接靶标[11-12]。这些研究提示,MEG3可能通过与TGF-β/Rac1/JNK信号通路的相互作用,调控细胞侵袭及EMT过程,但MEG3能否通过调控该通路影响ENCC的EMT及迁移,进而导致HSCR发生,目前尚未明确。本研究结果显示,HSCR患者狭窄段中TGF-β表达量显著低于正常吻合段;MEG3可靶向结合TGF-β;在细胞模型中,MEG3高表达组TGF-β、Rac1、JNK的表达均高于空白对照组和低表达组,表明高表达的MEG3可通过靶向该通路,而影响ENCC的EMT过程。
综上,从ENCCs迁移、EMT的角度,探索了MEG3与TGF-β的相互关系在HSCR发病中的作用,以及MEG3对TGF-β的靶向调控作用。但由于lncRNA的作用方式多样,后续还需从RNA与蛋白相互作用、ceRNA调控网络等方面,深入阐述MEG3调控TGF-β的具体分子机制。
利益冲突 所有作者声明不存在利益冲突
作者贡献声明 文献检索为向路苹、许诗雨;实验过程为向路苹、翟威、许诗雨;数据分析为向路苹、汤成艳;论文结果撰写为向路苹;论文讨论分析为向路苹、刘远梅、金祝
| [1] |
Liu ZP, Ma ZY, Zuo XY, et al. Decreasing proprotein convertase 5 causes Hirschsprung's Disease by disrupting neural crest cell migration[J]. Cell Mol Gastroenterol Hepatol, 2025, 19(8): 101518. DOI:10.1016/j.jcmgh.2025.101518 |
| [2] |
Yang Y, Hou Xw, Wang C, et al. The roles of non-coding RNAs in Hirschsprung's disease[J]. Noncoding RNA Res, 2024, 9(3): 704-714. DOI:10.1016/j.ncrna.2024.02.015 |
| [3] |
Howard AGA 4th, Uribe RA. Hox proteins as regulators of extracellular matrix interactions during neural crest migration[J]. Differentiation, 2022, 128: 26-32. DOI:10.1016/j.diff.2022.09.003 |
| [4] |
Giarratana AO, Prendergast CM, Salvatore MM, et al. TGF-β signaling: critical nexus of fibrogenesis and cancer[J]. J Transl Med, 2024, 22(1): 594. DOI:10.1186/s12967—024—05411—4 |
| [5] |
Rahman AA, Ohkura T, Bhave S, et al. Enteric neural stem cell transplant restores gut motility in mice with Hirschsprung disease[J]. JCI Insight, 2024, 9(17): e179755. DOI:10.1172/jci.insight.179.755 |
| [6] |
Qin DJ, Yang WY, Zhu XC, et al. LINC01579-204 involved in the development of Hirschsprung's disease maybe by regulating the expression of miR-203a-3p and NEFL[J]. Clin Res Hepatol Gastroenterol, 2023, 47(10): 102240. DOI:10.1016/j.clinre.2023.102240 |
| [7] |
郑蕾, 刘远梅, 高明娟, 等. MEG3调控Rac1/Cdc42/PAK1信号通路在先天性巨结肠发病机制中的作用[J]. 中华小儿外科杂志, 2023, 4(1): 27-34. Zheng L, Liu YM, Gao MJ, et al. Mechanism of LncRNA-MEG3 and Rac1/Cdc42/PAK1 signaling pathway in Hirschsprung disease[J]. Chin J Pediatr Surg, 2023, 4(1): 27-34. DOI:10.3760/cma.j.cn421158-20220412-00264 |
| [8] |
Takahashi M, Hasegawa Y, Maeda K, et al. Role of glycosyltransferases in carcinogenesis; growth factor signaling and EMT/MET programs[J]. Glycoconj J, 2022, 39(2): 167-176. DOI:10.1007/s10719-022-10041-3 |
| [9] |
Casertano M, Strisciuglio C, Staiano A. Hirschsprung's disease: m6A methylase VIRMA suppresses cell migration and proliferation by regulating GSK3β[J]. Pediatr Res, 2024, 96(4): 832-833. DOI:10.1038/s41390-024-03274-5 |
| [10] |
Lee JH, Massagué J. TGF-β in developmental and fibrogenic EMTs[J]. Semin Cancer Biol, 2022, 86(Pt 2): 136-145. DOI:10.1016/j.semcancer.2022.09.004 |
| [11] |
Liu XZ, Song SX, Wang GX, et al. Upregulated LncRNA-Meg3 modulates the proliferation and survival of MEPM cells via interacting with Smad signaling in TCDD-induced cleft palate[J]. Food Chem Toxicol, 2024, 185: 114410. DOI:10.1016/j.fct.2023.114410 |
| [12] |
Tani H. Biomolecules interacting with long noncoding RNAs[J]. Biology(Basel), 2025, 14(4): 442. DOI:10.3390/biology14040442 |